
Vücudumuzdaki milyonlarca kas lifine hareket emri veren motor nöronlar, 5. kromozomdaki mikroskobik bir "yazım hatası" nedeniyle sessizliğe gömülüyor; peki genetik mühendisliği bu ölümcül moleküler zinciri nasıl tersine çeviriyor?
Omurilikteki ön boynuz motor nöronlarının ilerleyici kaybına ve istemli kaslarda ağır güçsüzlük ile erimeye yol açan Spinal Müsküler Atrofi (SMA), 5. kromozom üzerindeki genetik mutasyonlarla ortaya çıkan kritik bir nöromüsküler hastalıktır. Bu süreçte hayati öneme sahip SMN proteini yeterince üretilememekte ve hücre içi denge tamamen bozulmaktadır.
1. Genetik Temel: SMN1 ve SMN2 Genleri
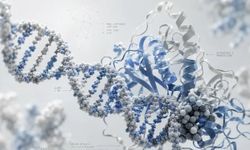
İnsan genomunda 5. kromozomun uzun kolunda SMN proteinini kodlayan birbirine neredeyse ikiz iki gen yer alır.
SMN1 Geni ve Eksikliği
Sağlıklı bireylerde işlevsel SMN proteininin yaklaşık %85 ila %90'ını üreten ana gendir. SMA hastalarının yaklaşık %95'inde bu genin ekzon 7 bölgesinde homozigot delesyon veya nokta mutasyonları görülür.
SMN2 Yedek Geni ve Kopya Sayısı
Evrimsel süreçte gen duplikasyonu ile ortaya çıkan SMN2, SMN1 ile %99 oranında aynı nükleotid dizisine sahip bir yedek gendir. Ancak SMN1 yokluğunda tek başına hastalığı tamamen önleyemez. Bireylerde SMN2 geninin kopya sayısı (1 ile 5+ arasında) değişkenlik gösterir. Genoks Genetik tarafından da belirtildiği üzere, SMN2 kopya sayısı arttıkça üretilen az miktardaki sağlam protein birikerek klinik tablonun daha hafif seyretmesini sağlar.
2. Moleküler Kırılma Noktası: Alternatif Uçbirleştirme (Splicing) Hatası
SMN1 ile SMN2 genleri arasındaki kritik moleküler fark, ekzon 7 içindeki tek bir baz değişiminden (Citozin yerine Timin - C>T) kaynaklanır. Bu sessiz mutasyon proteinin amino asit dizisini doğrudan değiştirmese de RNA işlenme mekanizmasını bozar.
Ekzon Uçbirleştirme Güçlendirici (ESE) Kaybı
SMN1 genindeki C nükleotidi, uçbirleştirme makinelerinin ekzon 7'yi tanımasını sağlayan bir bağlanma bölgesidir. SMN2 genindeki T değişimi bu alanı bozar ve yerine uçbirleştirmeyi baskılayan bir sinyal oluşturur. Bu sinyal hatası nedeniyle SMN2 geninden okunan pre-mRNA işlenirken %85–90 oranında ekzon 7 kesilip atılır ve SMNΔ7 adı verilen eksik ve kararsız bir mRNA ortaya çıkar.
Hızlı Protein Yıkımı
SMNΔ7 mRNA'sından sentezlenen kısalmış proteinler düzgün katlanamaz ve hücrenin kalite kontrol mekanizması tarafından hızla parçalanır. Sonuç olarak SMN2 geni kopya başına yalnızca %10 oranında tam uzunlukta ve işlevsel SMN proteini üretebilir.
3. Hücresel Patofizyoloji: Motor Nöronlar Neden Ölür?
SMN proteini vücuttaki tüm hücrelerde bulunmasına rağmen eksikliğinden en ağır biçimde omurilik ön boynuzundaki alfa motor nöronlar etkilenir.
Spliceozom Biyogenezi ve Aksonal Taşınım
SMN proteini, Gemin proteinleriyle birleşerek SMN kompleksini oluşturur. Bu kompleks, hücre çekirdeğinde mRNA olgunlaşmasını sağlayan snRNP parçacıklarının montajından sorumludur. SMN azaldığında spliceozom kurulumu aksar. Ayrıca motor nöronların akson uçlarında büyüme ve sinaps oluşumu için gereken mRNA'ların taşınması durur. Taşınım durduğunda akson uçları beslenemez ve büzüşür.
Nöromüsküler Kavşak Kusurları
Sinir hücresi ile kas lifi arasındaki iletişim noktası olan nöromüsküler kavşakta asetilkolin salınımı ve reseptör kümelenmesi bozulur. Sinirsel uyarı alamayan kas lifleri zamanla incelir ve işlevini tamamen yitirir.
4. Moleküler Mekanizmayı Hedefleyen Modern Tedaviler
Moleküler düzeydeki bu keşifler, doğrudan gen ve RNA mekanizmasını hedefleyen üç temel tedavi yaklaşımının geliştirilmesini sağlamıştır:
Antisens Oligonükleotidler ve Splicing Düzenleyiciler
-
Nusinersen: SMN2 pre-mRNA'sındaki baskılayıcı bölgeye bağlanarak uçbirleştirme engelini kaldırır. Prof. Dr. Can Ebru Kurt tarafından aktarıldığı üzere lomber ponksiyon yoluyla uygulanarak tam boy SMN proteini üretimini artırır.
-
Risdiplam: Ağız yoluyla alınan bu küçük molekül, SMN2 RNA'sı ile uçbirleştirme kompleksi arasındaki etkileşimi stabilize ederek ekzon 7'nin korunmasını sağlar ve tüm vücut dokularında SMN seviyesini yükseltir.
Gen Replasman Tedavisi
-
Onasemnogene abeparvovec: Zararsız hale getirilmiş bir viral vektör (AAV9) aracılığıyla, hastanın motor nöronlarına doğrudan sağlıklı ve işlevsel bir SMN1 gen kopyası aktarır.
Kaynak;
• Genoks Genetik Hastalıklar Değerlendirme Merkezi
• Prof. Dr. Can Ebru Kurt (Nöroloji Akademik Yayın ve Bilgilendirme Platformu)
• SMA Benimle Yürü Derneği
• ScienceDirect (Biyokimya, Genetik ve Moleküler Biyoloji Arşivi)
• ResearchGate (Nöromüsküler Genetik ve SMN1/SMN2 Araştırmaları)
• Together in SMA (Uluslararası SMA Bilimsel Eğitim Platformu)