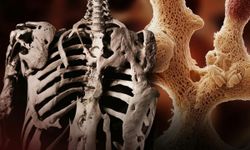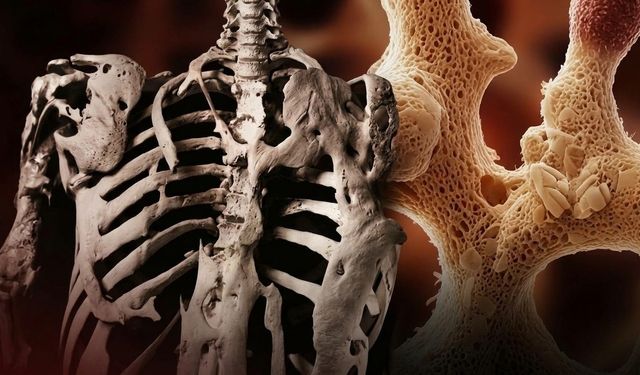



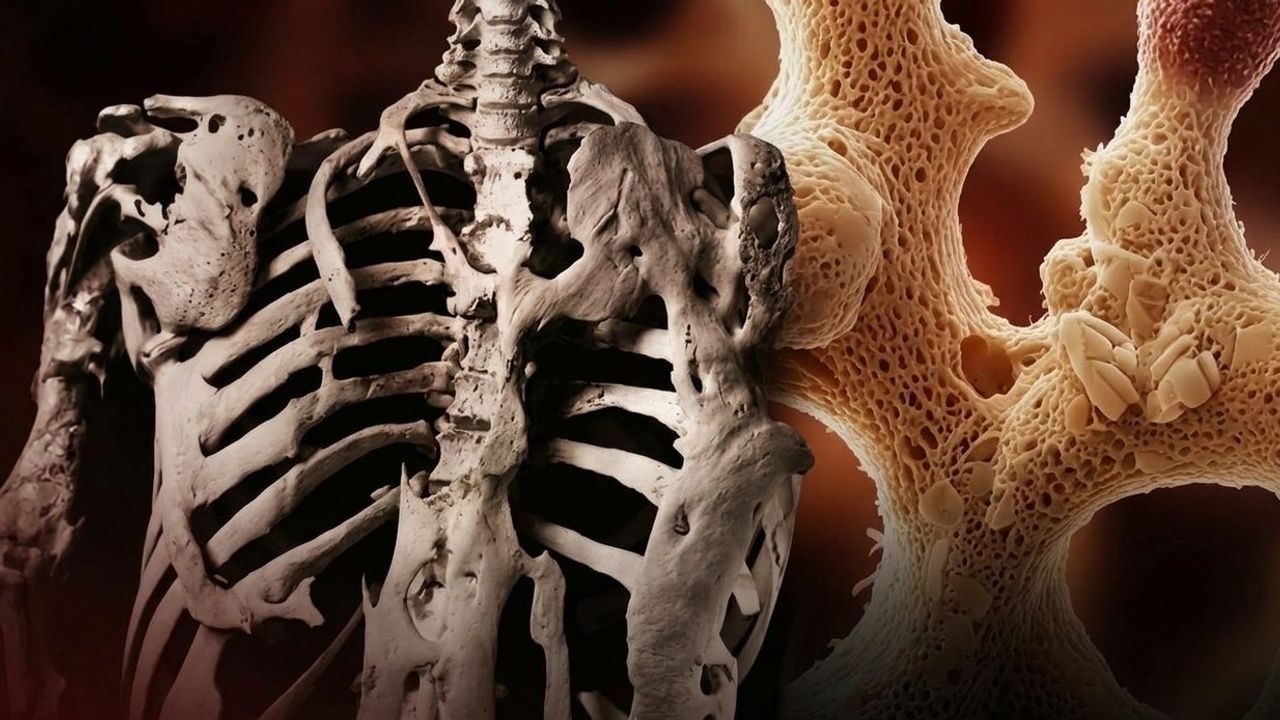
İnsan vücudunun kendi kaslarını, tendonlarını ve bağ dokularını durdurulamaz bir şekilde gerçek kemiğe dönüştürdüğü ultra nadir bir genetik hastalık olan Fibrodysplasia Ossificans Progressiva (FOP), tıbbın en çarpıcı moleküler bilmecelerinden birini oluşturuyor. Bilim dünyasının ACVR1 genindeki tek bir nokta mutasyonuna ve Activin A proteininin beklenmedik rolüne odaklanan son keşifleri, "taş adam sendromu" olarak da bilinen bu hastalığın hücresel mekanizmasını ve hedefe yönelik yeni tedavi umutlarını gözler önüne seriyor.
Kas, tendon ve bağ gibi yumuşak bağ dokularının ilerleyici biçimde kemiğe dönüştüğü heterotopik ossifikasyon tablosuyla seyreden Fibrodysplasia Ossificans Progressiva (FOP), temelinde ACVR1 (ALK2) genindeki işlev kazandırıcı (gain-of-function) nokta mutasyonlarının yer aldığı ultra nadir bir genetik hastalık olarak öne çıkıyor. Bu patolojik süreci moleküler, hücresel ve sinyal iletimi düzeyinde derinlemesine incelemek için hastalığın anatomisini aşamalar halinde ele almak gerekiyor.
1. Genetik Temel ve Yapısal Biyoloji: ACVR1 (ALK2) Reseptörü
FOP, otozomal dominant kalıtım gösteren bir hastalık olsa da vakaların büyük çoğunluğu spontan (de novo) mutasyonlar sonucu ortaya çıkıyor.
Klasik R206H Mutasyonu ve GS Domain Bozulması
Vakaların yaklaşık %97'sinde, 2. kromozom üzerinde bulunan ACVR1 geninde (c.617G>A) tek bir nükleotid değişimi görülüyor. Bu değişim, proteinin 206. pozisyonundaki Arjinin (R) amino asidinin Histidin (H) ile yer değiştirmesine (p.R206H) yol açıyor. Kemik Morfogenetik Proteini (BMP) Tip I reseptörü olan ACVR1'de bu mutasyon, reseptörün hücre içi sinyal aktivasyonundan sorumlu GS domain (Glisin-Serin Açısından Zengin Bölge) bölgesinde meydana geliyor.
FKBP1A (FKBP12) İnhibitör Kaybı
Sağlıklı bireylerde FKBP1A adlı inhibitör protein, ligand yokluğunda ACVR1'in GS bölgesine bağlanarak reseptörü inaktif (kapalı) konumda tutuyor ve sızıntı (leaky) sinyalleri önlüyor. R206H mutasyonu ise GS bölgesinin üç boyutlu konformasyonunu bozarak FKBP1A'nın reseptöre bağlanma afinitesini ciddi oranda düşürüyor. Bu durum reseptörün "fren mekanizmasının" bozulmasına ve sürekli hafif bir bazal aktivite (ligand-bağımsız sızıntı) göstermesine neden oluyor.
2. Sinyal İletimindeki Paradigma Değişimi: Activin A Neofonksiyonu
Uzun yıllar FOP'nin yalnızca BMP ligandlarına karşı aşırı duyarlılıktan kaynaklandığı düşünülse de modern moleküler çalışmalar, hastalığın asıl tetikleyicisinin Activin A ligandına karşı kazanılan anormal yanıt (neofonksiyon) olduğunu ortaya koyuyor.
| Özellik / Mekanizma | Sağlıklı (Wild-Type) ACVR1 | Mutant (R206H) ACVR1 |
| BMP Ligandlarına Yanıt | Normal düzeyde osteojenik sinyal iletir. | Aşırı duyarlıdır; düşük BMP dozlarında bile hiperaktif yanıt verir. |
| Activin A Ligandına Yanıt | Rekabetçi Antagonist. Activin A bağlandığında sinyal oluşmaz; kompleks sessiz kalır. | Güçlü Agonist. Activin A, mutant reseptörü tıpkı bir BMP gibi aktive eder. |
| Aktive Edilen Yol | Activin A normalde yalnızca SMAD2/3 (TGF-β) yolunu kullanır. | Activin A, mutant ACVR1 üzerinden SMAD1/5/8 (BMP) yolunu fosforile eder. |
İntraselüler Sinyal Kaskadı
Activin A veya BMP'ler hücre yüzeyindeki Tip II reseptörlere (ACVR2A, ACVR2B veya BMPR2) bağlandığında, mutant Tip I reseptör (ACVR1) ile heterotetramerik bir kompleks oluşturuyor. Tip II reseptör, mutant ACVR1'in GS bölgesini fosforile ederek kinaz aktivitesini başlatıyor:
-
Kanonik SMAD Yolu: Aktive olan ACVR1, sitoplazmik R-SMAD (SMAD1, SMAD5 ve SMAD8) proteinlerini fosforile ediyor. Fosforile olan bu proteinler ortak medyatör SMAD4 ile kompleks kurarak hücre çekirdeğine göç ediyor. Çekirdekte ID1, ID2, RUNX2 ve SOX9 gibi kıkırdak ve kemik farklılaşmasını yöneten ana transkripsiyon faktörlerinin ekspresyonunu artırıyor.
-
Non-Kanonik Yollar: Eş zamanlı olarak p38 MAPK ve mTOR sinyal yolları da aktive olarak hücresel metabolizmayı ve kondrojenik (kıkırdak yapıcı) dönüşümü destekliyor.
3. Hücresel Düzeyde Patogenez ve Heterotopik Kemikleşme Aşamaları
FOP'de oluşan yeni kemik dokusu doğrudan kemikleşmiyor (intramembranöz değil); embriyonik iskelet gelişimini taklit eden endokondral ossifikasyon (önce kıkırdak taslağı oluşumu, ardından kemiğe dönüşüm) süreciyle gelişiyor.
Hedef Hücre Kaynağı (FAPs) ve Alevlenme Döngüsü
Yumuşak dokularda kemiğe dönüşen asıl progenitör hücrelerin, kas lifleri arasında yerleşik bulunan mezenkimal kökenli Fibro/Adipojenik Progenitörler (FAPs) olduğu kanıtlanmış durumda. Sağlıklı kas hasarında FAP'ler kas yenilenmesini desteklerken, FOP'de Activin A uyarısıyla kıkırdak ve kemik hücrelerine farklılaşıyorlar. Küçük bir kas travması, enjeksiyon, viral enfeksiyon veya kendiliğinden gelişen doku stresi (alevlenme / flare-up), bölgeye makrofaj ve mast hücreleri gibi doğal bağışıklık hücrelerini çekiyor.
Doku Hipoksisi ve Kıkırdaktan Kemiğe Dönüşüm
İnflamasyon bölgesinde oluşan ödem ve damar hasarı, lokal mikroçevrede şiddetli oksijen azlığına (hipoksi) yol açıyor. Hipoksi ile indüklenen faktör-1 alfa (HIF-1α) stabilize oluyor; bu protein hem mutant ACVR1'in hücre içi geri dönüşümünü yavaşlatarak sinyal süresini uzatıyor hem de kıkırdak oluşumunu tetikliyor. İnflamatuar hücrelerin salgıladığı yüksek miktardaki Activin A, bölgedeki mutant FAP hücrelerini uyarıyor. Hücreler önce kondrositlere (kıkırdak hücreleri) dönüşüyor; ardından bölgeye yeni kan damarları (anjiyogenez) giriyor ve kıkırdak matriks yerini osteoblastların ürettiği olgun, vaskülarize, kemik iliği içeren gerçek lameller kemiğe bırakıyor.
4. Embriyonik Gelişim Etkileri
ACVR1 sinyalindeki bu bozukluk yalnızca doğum sonrası travmalarla sınırlı kalmıyor. Embriyonik dönemde eklem aralıklarının (interzone) oluşumu sırasında BMP sinyalinin sıkı bir şekilde baskılanması gerekiyor. Mutant ACVR1 bu baskılanmayı bozduğu için FOP hastaları tipik olarak doğuştan bilateral büyük ayak başparmağı malformasyonları (halluks valgus, kısalmış veya kaynaşmış falankslar) ile doğuyor.
5. Moleküler Hedefli Güncel Tedavi Yaklaşımları
FOP'nin moleküler mekanizmasının aydınlatılması, doğrudan sinyal yolağını hedefleyen tedavilerin geliştirilmesini sağladı:
-
Activin A Nötralizasyonu (Garetosmab): Activin A'yı bağlayarak mutant ACVR1 ile etkileşime girmesini engelleyen monoklonal antikorlar, klinik çalışmalarda yeni heterotopik kemik lezyonlarını ve alevlenmeleri anlamlı düzeyde baskıladı.
-
RARγ Agonistleri (Palovarotene): Retinoik asit reseptör gama agonistleri, SMAD1/5/8 proteinlerinin yıkımını hızlandırarak kondrojenez (kıkırdaklaşma) basamağını bloke etmeyi hedefliyor; ancak gelişim çağındaki çocuklarda büyüme plaklarının erken kapanması (premature physeal closure) gibi iskelet toksisitesi riskleri nedeniyle dikkatli izlem gerektiriyor.
-
Direkt ACVR1 Kinaz İnhibitörleri ve Allel-Spesifik siRNA: Mutant reseptörün ATP bağlanma cebini hedefleyen küçük moleküllü kinaz inhibitörleri ile sağlıklı ACVR1 genine dokunmadan yalnızca mutant mRNA'yı parçalayan siRNA teknolojileri preklinik ve klinik aşamalarda araştırılıyor.
Kaynaklar;
- Nature Genetics
- Science Translational Medicine
- Journal of Bone and Mineral Research
- New England Journal of Medicine
- Orphanet Journal of Rare Diseases
- OMIM (Online Mendelian Inheritance in Man)
- IFOPA (Uluslararası FOP Derneği)
- FDA (ABD Gıda ve İlaç Dairesi)